MINI-COURS IADE — La coagulation : modèle classique versus modèle cellulaire
MINI-COURS IADE — La coagulation : modèle classique versus modèle cellulaire
Fiche de révision : physiologie de l’hémostase et pharmacologie
1. De quoi parle-t-on ?
La coagulation transforme le clou plaquettaire fragile en un caillot solide de fibrine. Elle s’inscrit entre l’hémostase primaire (vasoconstriction, adhésion et agrégation des plaquettes grâce au facteur Willebrand) et la fibrinolyse, qui dissout le caillot une fois la brèche réparée.
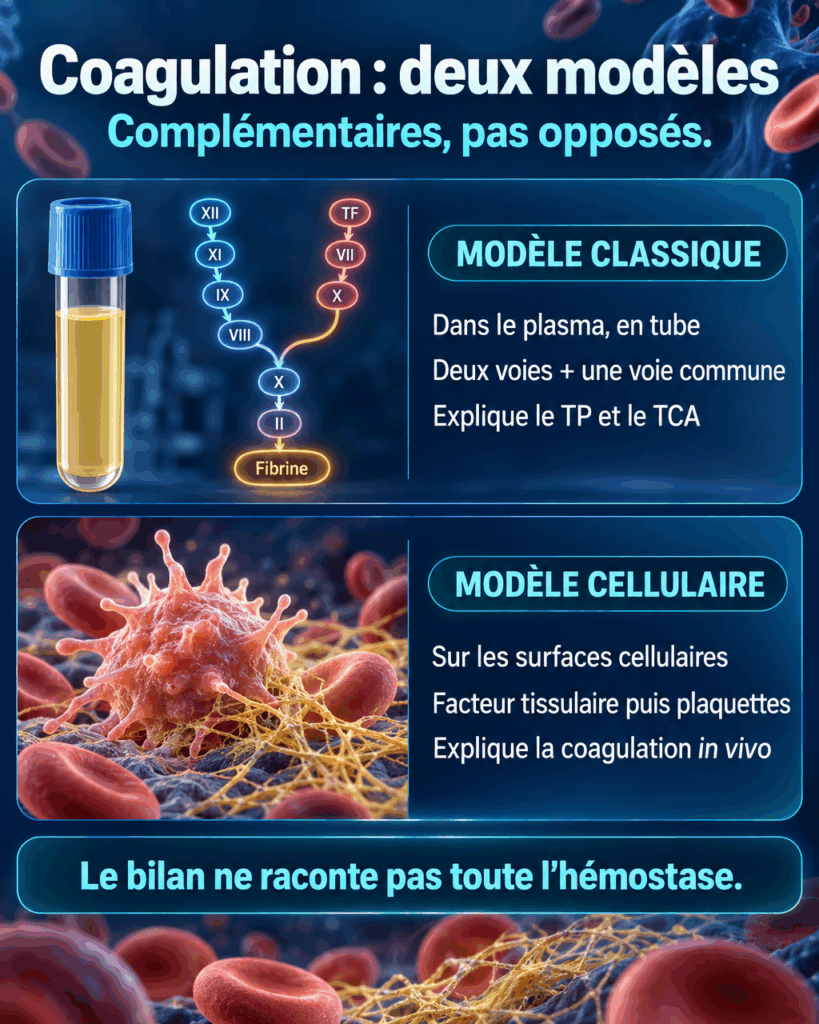
Deux modèles la décrivent. Le modèle classique « en cascade » (Macfarlane, Davie et Ratnoff, 1964) est né de l’étude du plasma en tube : c’est lui qui explique le TP (taux de prothrombine) et le TCA (temps de céphaline activée). Le modèle cellulaire (Hoffman et Monroe, 2001) place la coagulation à la surface de deux cellules : la cellule porteuse de facteur tissulaire (FT), puis la plaquette activée. Les deux ne s’opposent pas : le premier sert à lire un bilan, le second explique ce qu’on voit chez le patient qui saigne ou qui thrombose.
Les facteurs, presque tous fabriqués par le foie, portent un chiffre romain attribué dans l’ordre de leur découverte ; un « a » signifie « activé » (le X circule inactif, le Xa travaille). Le I est le fibrinogène, le II la prothrombine (IIa : la thrombine), le III le facteur tissulaire, le IV le calcium. Le V et le VIII sont des cofacteurs : ils accélèrent les enzymes auxquelles ils s’associent.
| Point de comparaison | Modèle classique (cascade) | Modèle cellulaire |
|---|---|---|
| Où ça se passe | Dans le plasma, en tube | Sur la cellule porteuse de FT, puis sur la plaquette |
| Organisation | Deux voies + une voie commune | Initiation, amplification, propagation (+ terminaison) |
| Point de départ | Contact (FXII) ou facteur tissulaire | Facteur tissulaire exposé par la lésion, uniquement |
| Rôle des plaquettes | Simple support | Acteur central |
| Rôle du FXII | Démarre la voie intrinsèque | Aucun rôle dans l’hémostase physiologique |
| Ce qu’il explique | TP, TCA, cibles des anticoagulants | Hémophilie, rôle des plaquettes, effet de la température et du pH |
2. Comprendre le mécanisme
Le modèle classique : la cascade
La voie extrinsèque, explorée par le TP, démarre quand le facteur tissulaire rencontre le VII : le complexe FT-VIIa active le X. La voie intrinsèque, explorée par le TCA, démarre in vitro au contact d’une surface chargée : XII, puis XI, puis IX ; le IXa associé au VIIIa forme la ténase, qui active le X. Dans la voie commune, le Xa associé au Va forme la prothrombinase, qui transforme la prothrombine en thrombine ; la thrombine transforme le fibrinogène en fibrine, stabilisée par le XIIIa. Il n’explique pas la clinique : un déficit en FXII allonge le TCA sans aucun saignement, alors que l’hémophile, dont la voie extrinsèque est intacte, saigne gravement. Le FXII n’est pas inerte pour autant : il s’active au contact des surfaces artificielles et participe aux thromboses sur CEC, ECMO (ExtraCorporeal Membrane Oxygenation, oxygénation par membrane extracorporelle) ou cathéters.
Le modèle cellulaire : trois phases sur deux cellules
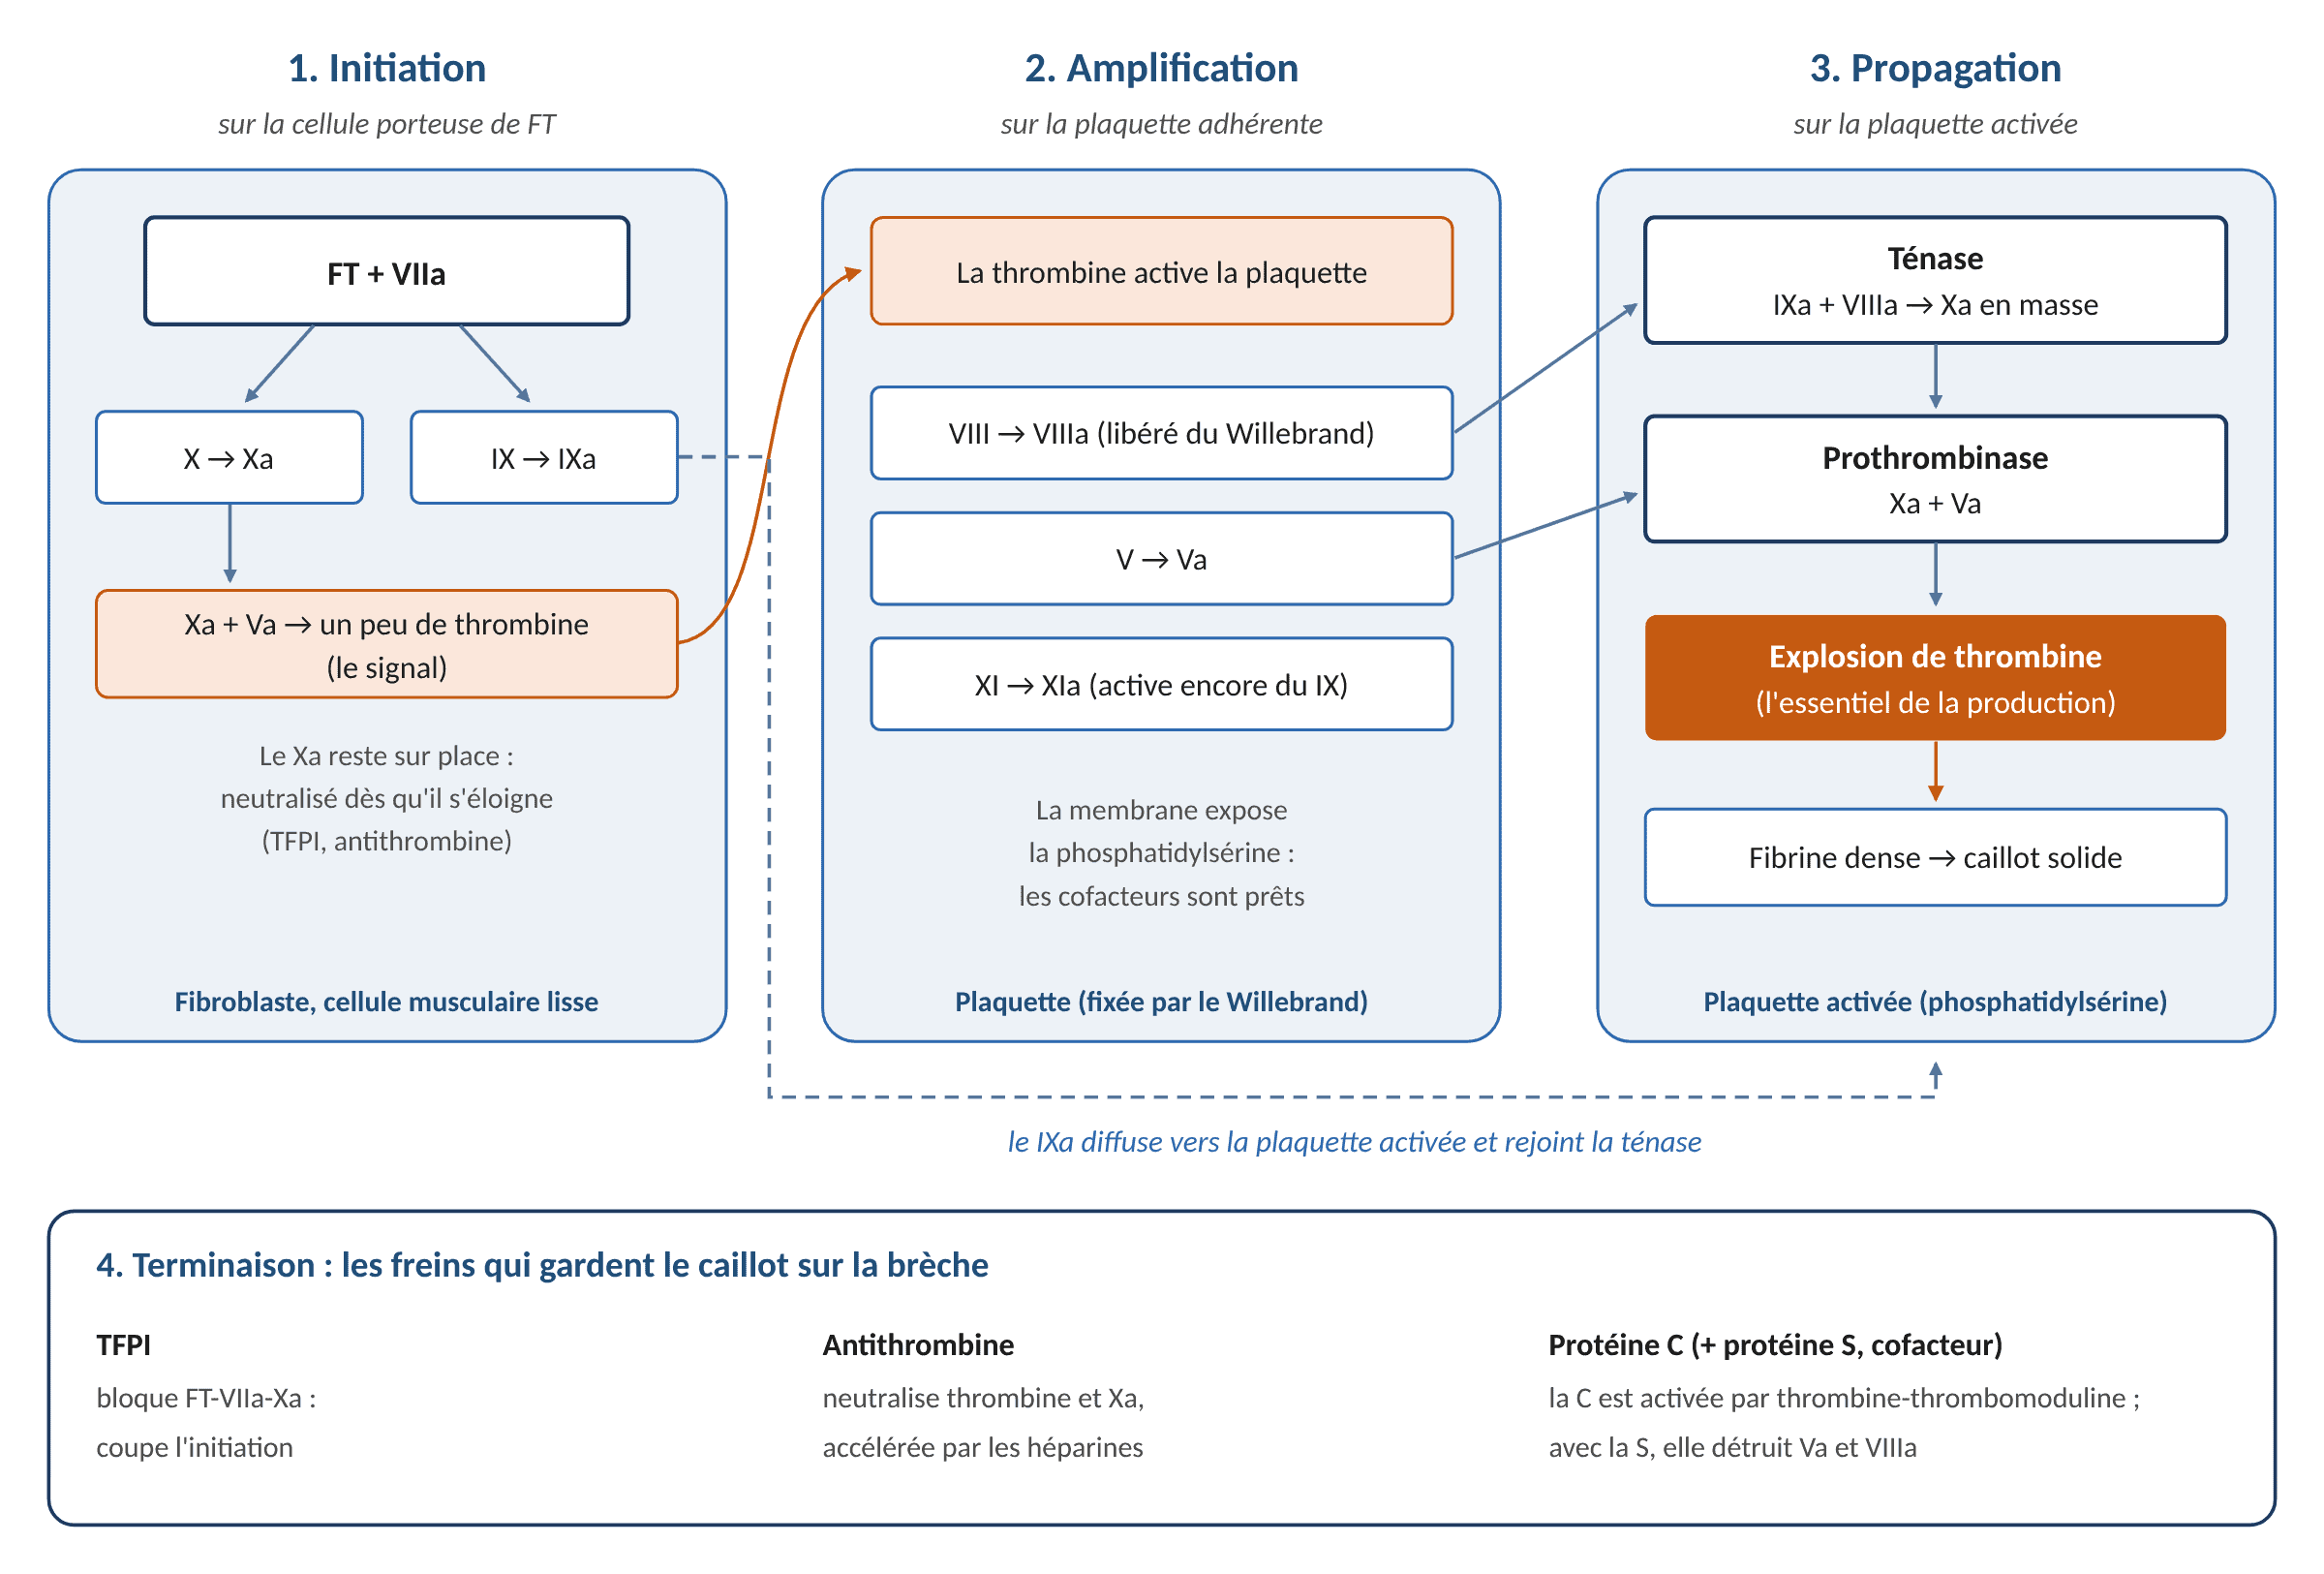
L’initiation se fait sur la cellule porteuse de FT (fibroblastes et cellules musculaires lisses sous l’endothélium, monocytes activés en cas d’inflammation). Quand la paroi est lésée, le FT capte le VIIa circulant ; le complexe FT-VIIa active du X et du IX, et le Xa produit sur place un peu de thrombine : pas assez pour un caillot, mais assez pour donner le signal.
L’amplification se fait sur les plaquettes fixées à la brèche par le facteur Willebrand. Cette première thrombine les active et active les cofacteurs V et VIII et le XI. La plaquette activée expose à sa surface des phospholipides chargés négativement, sur lesquels les complexes s’assemblent, à condition d’avoir du calcium.
La propagation se fait sur la plaquette activée : la ténase (IXa + VIIIa) produit du Xa en masse, et la prothrombinase (Xa + Va) génère une « explosion » de thrombine, qui fabrique un réseau de fibrine dense. On comprend alors l’hémophilie : sans VIII ou IX, pas de ténase plaquettaire, pas d’explosion de thrombine, donc un caillot fragile et un saignement qui reprend.
Les freins et la fibrinolyse
Trois systèmes gardent le caillot sur la brèche. Le TFPI (Tissue Factor Pathway Inhibitor, inhibiteur de la voie du facteur tissulaire) coupe l’initiation. L’antithrombine neutralise la thrombine et le Xa ; elle est fortement accélérée par les héparines, c’est leur mécanisme d’action. La protéine C, activée par la thrombine fixée sur la thrombomoduline de l’endothélium sain, détruit avec la protéine S le Va et le VIIIa. La fibrinolyse, enfin, passe par la plasmine, qui découpe la fibrine en produits de dégradation, dont les D-dimères ; l’acide tranexamique empêche le plasminogène de se fixer sur la fibrine.
Deux repères à connaître. Le calcium est indispensable à l’assemblage des complexes : c’est pour ça que le citrate des tubes et des produits sanguins anticoagule. Les facteurs vitamine K-dépendants sont le II, le VII, le IX et le X (et les protéines C et S) ; le VII a la demi-vie la plus courte (4 à 6 heures), d’où la baisse rapide du TP sous AVK (antivitamines K), le II la plus longue (environ 3 jours), d’où un effet antithrombotique réel en plusieurs jours seulement. La protéine C, qui freine la coagulation, chute vite elle aussi, alors que le II est encore là : pendant les premiers jours, l’AVK rend le sang plus coagulable. C’est pourquoi on ne commence jamais un AVK seul : l’héparine couvre le patient jusqu’à ce que l’INR soit dans la cible.
3. Lire le bilan de coagulation
Le TP explore le VII, le X, le V, le II et le fibrinogène ; il est normal au-dessus de 70 %, et l’INR sert au suivi des AVK (cible habituelle entre 2 et 3, entre 2,5 et 3,5 pour certaines valves mécaniques). Le TCA explore le XII, le XI, le IX, le VIII et la voie commune ; il est pathologique au-dessus d’un ratio de 1,2. Le fibrinogène est normal entre 2 et 4 g/L (plus haut en fin de grossesse), les plaquettes entre 150 et 400 G/L. Avant une péridurale, on demande en général des plaquettes au-dessus de 80 G/L (seuil à adapter selon le protocole).
| Situation | TP (%) | TCA | Fibrinogène | Plaquettes | Saignement |
|---|---|---|---|---|---|
| HNF | = | ↑ | = | = (↓ si TIH) | Selon dose |
| HBPM à dose usuelle | = | = | = | = (↓ si TIH) | Selon dose |
| AVK | ↓ | = ou ↑ | = | = | Selon INR |
| Anti-Xa direct, dabigatran | = ou ↓ | = ou ↑ | = | = | Selon concentration |
| Antiagrégants plaquettaires | = | = | = | =* | Oui |
| Hémophilie A ou B | = | ↑ | = | = | Oui, sévère |
| Déficit en FXII | = | ↑ | = | = | Non |
| Maladie de Willebrand | = | = ou ↑ | = | = | Oui, cutanéomuqueux |
| CIVD | ↓ | ↑ | ↓ | ↓ | Oui (et thromboses) |
| Insuffisance hépatique | ↓ | = ou ↑ | = ou ↓ | ↓ | Moins que ne le laisse croire le bilan |
↑ augmenté · ↓ diminué · = normal — * nombre normal, fonction altérée. HNF : héparine non fractionnée ; HBPM : héparines de bas poids moléculaire ; TIH : thrombopénie induite par l’héparine ; CIVD : coagulation intravasculaire disséminée.
TP et TCA se font sur du plasma sans plaquettes, à 37 °C, avec phospholipides et calcium en excès : ils testent le modèle classique et ne voient ni les plaquettes, ni la solidité du caillot, ni la fibrinolyse, ni la température ou le pH du patient. Les tests viscoélastiques (ROTEM, TEG), faits sur sang total au bloc ou au lit, regardent le caillot se former et se lyser, et répondent en une dizaine de minutes.
Les pièges les plus fréquents :
- un tube citraté mal rempli (un volume de citrate pour neuf de sang) ou un prélèvement sur une voie héparinée faussent le résultat ;
- un TCA allongé sans saignement fait penser au déficit en FXII ou à un anticoagulant circulant de type lupique ;
- une HBPM se surveille par l’activité anti-Xa, pas par le TCA ;
- un bilan normal n’élimine ni un AOD (anticoagulant oral direct), ni un antiagrégant, ni une maladie de Willebrand ;
- chez l’hypotherme ou l’acidosique, le bilan rendu à 37 °C paraît meilleur que la coagulation réelle ; chez le cirrhotique, l’INR surestime le risque hémorragique.
4. Ce qui fait dérailler la coagulation
Le type de saignement oriente. Un trouble de l’hémostase primaire (plaquettes, Willebrand) donne des saignements cutanéomuqueux immédiats : pétéchies, épistaxis, gingivorragies. Un trouble de la coagulation (hémophilie, déficit en facteurs) donne des hématomes profonds, des hémarthroses et des saignements qui reprennent après un arrêt initial. Au bloc, la coagulopathie se voit souvent avant la biologie : saignement en nappe, suintement aux points de ponction.
- causes héréditaires : maladie de Willebrand (la plus fréquente), hémophilies A (VIII) et B (IX), déficit en FXII (TCA très long, aucun saignement) ;
- causes acquises : anticoagulants et antiagrégants, carence en vitamine K, insuffisance hépatique, CIVD (sepsis, urgences obstétricales), CEC (circulation extracorporelle) ;
- environnement : l’hypothermie (sous 35 °C), l’acidose (pH sous 7,2) et l’hypocalcémie (calcium ionisé sous 1,1 mmol/L, seuil à adapter selon le protocole) bloquent les réactions sur la plaquette, l’hémodilution dilue facteurs et plaquettes. Hypothermie, acidose et coagulopathie forment la triade létale ; on y ajoute aujourd’hui l’hypocalcémie pour parler de « diamant létal ». Les hydroxyéthylamidons ne sont plus utilisés (AMM suspendues en France depuis octobre 2022) ;
- thrombose : déficits en antithrombine, protéine C ou protéine S, mutation facteur V Leiden (la thrombophilie héréditaire la plus fréquente chez les Européens), TIH de type 2 (thrombopénie entre le 5e et le 10e jour, avec thromboses ; elle peut survenir dès les premières heures si le patient a reçu de l’héparine dans les 3 derniers mois).
5. Explorer l’hémostase au-delà du bilan de routine
- anticoagulant : activité anti-Xa pour l’HNF et les HBPM, dosage spécifique pour un AOD ;
- suspicion de CIVD : D-dimères, plaquettes, fibrinogène, TP répétés ; suspicion de TIH : score 4T (thrombopénie, délai d’apparition, thrombose, autres causes ; un score faible rend la TIH très improbable), plaquettes répétées, anticorps anti-PF4 (facteur 4 plaquettaire) ;
- saignement au bloc : test viscoélastique, pour guider la transfusion et l’apport de fibrinogène.
6. Les applications thérapeutiques
Les héparines potentialisent l’antithrombine. Pour inhiber la thrombine, il faut une chaîne longue qui fasse le pont entre antithrombine et thrombine ; pour inhiber le Xa, une courte séquence suffit. L’HNF, à longues chaînes, est anti-IIa et anti-Xa : elle allonge le TCA et la protamine la neutralise complètement. Les HBPM, à chaînes courtes, sont surtout anti-Xa : le TCA bouge peu, on les surveille par l’anti-Xa et la protamine ne les neutralise qu’en partie. Les AVK inhibent la vitamine K époxyde réductase : sans vitamine K réduite, le foie ne peut plus carboxyler les facteurs II, VII, IX et X (γ-carboxylation), qui ne fixent plus le calcium et ne s’accrochent plus aux phospholipides des membranes. Les AOD inhibent directement le Xa (rivaroxaban, apixaban, édoxaban) ou la thrombine (dabigatran). Les antiagrégants agissent sur l’hémostase primaire : l’aspirine bloque de façon irréversible la synthèse de thromboxane A2, le clopidogrel, le prasugrel et le ticagrélor (ce dernier de façon réversible) bloquent le récepteur plaquettaire à l’ADP.
Pour antagoniser : protamine pour l’héparine ; CCP (concentrés de complexe prothrombinique) et vitamine K pour les AVK ; idarucizumab pour le dabigatran. Les anti-Xa directs n’ont pas d’antidote spécifique en France : l’andexanet alfa a une AMM européenne mais n’est pas utilisé en France, et on a recours aux CCP. Pour renforcer la coagulation : acide tranexamique (bénéfice maximal dans les trois premières heures, études CRASH-2 et WOMAN), concentré de fibrinogène (cible au-dessus de 1,5 à 2 g/L, au-dessus de 2 g/L en obstétrique), calcium. Dans une transfusion massive, on apporte aussi tôt du PFC (plasma frais congelé), avec un ratio PFC/CGR entre 1:2 et 1:1, et des plaquettes pour les garder au-dessus de 50 G/L (au-dessus de 100 G/L en cas de traumatisme crânien).
| Molécule | Rôle | À surveiller |
|---|---|---|
| HNF | Anticoagulant anti-IIa et anti-Xa | TCA ou anti-Xa, plaquettes |
| HBPM (énoxaparine) | Anticoagulant surtout anti-Xa | Fonction rénale, plaquettes |
| Protamine | Neutralise l’héparine | Hypotension, anaphylaxie |
| CCP | Apport des facteurs II, VII, IX, X | Thrombose, INR à 30 min |
| Vitamine K | Relance la synthèse des facteurs | Délai d’action de 6 à 12 h |
| Idarucizumab | Antidote du dabigatran | Reprise du saignement |
| Acide tranexamique | Antifibrinolytique | Délai, insuffisance rénale |
| Chlorure de calcium 10 % | Cofacteur des complexes | Calcium ionisé, veinotoxicité |
| Concentré de fibrinogène | Apport de fibrinogène | Fibrinogène, thrombose |
Le monitorage :
- HNF curative : ratio de TCA entre 1,5 et 3 ou anti-Xa entre 0,3 et 0,7 UI/mL, plaquettes deux fois par semaine ;
- HBPM : anti-Xa au pic, 3 à 4 heures après l’injection (heure de l’injection notée sur la demande), avec une cible d’environ 0,5 à 1 UI/mL pour une HBPM curative en deux injections par jour ; on le demande surtout chez l’insuffisant rénal, l’obèse ou la femme enceinte ;
- AVK : INR ; AOD : pas de surveillance de routine, mais l’heure de la dernière prise et la fonction rénale comptent autant que le bilan.
7. Ce qu’il faut garder en tête
- Le modèle classique décrit la coagulation en tube et explique TP et TCA ; le modèle cellulaire décrit la coagulation chez le patient.
- Le vrai point de départ in vivo est le facteur tissulaire ; le FXII n’a pas de rôle hémostatique, mais il intervient dans les thromboses au contact des surfaces artificielles (CEC, ECMO, cathéters).
- La petite thrombine de l’initiation donne le signal ; l’explosion de thrombine se produit sur la plaquette grâce à la ténase (IXa + VIIIa) : c’est ce qui manque à l’hémophile.
- TFPI, antithrombine et protéine C gardent la coagulation localisée ; leur défaut expose à la thrombose.
- Hypothermie, acidose et hypocalcémie bloquent la coagulation : on les corrige en priorité, en visant une température au-dessus de 35 °C, un pH au-dessus de 7,2 et un calcium ionisé au-dessus de 1,1 mmol/L (à adapter selon le protocole).
Voilà pourquoi la connaissance de la coagulation modèle classique versus modèle cellulaire est un incontournable
Bonne lecture, bonne préparation — et succès à vous !
Si vous avez aimé cet article vous aimerez aussi:
Vous voulez apprendre encore ? Vous préparez le concours IADE ?
Ne manquez aucune fiche de révision. Inscrivez-vous à notre newsletter pour recevoir directement nos prochains mini-cours, cours intégraux, fiches de révision et conseils méthodo — directement dans votre boîte mail, sans rien rater.
➡️ Je m’inscris à la newsletter
Et parce que cette préparation, on la construit avec vous : quel sujet aimeriez-vous voir traité en priorité ? Équilibre acido-basique, pharmacologie des curares, gestion des voies aériennes, raisonnement clinique à l’oral… Dites-le-nous !
➡️ Proposer un sujet (ou laissez-nous un commentaire ci-dessous)
Vos suggestions orientent directement nos prochains contenus. Plus vous êtes nombreux à voter pour un thème, plus vite il sera publié.
Succès à vous !